
 先天性QT延長症候群
- 先天性QT延長症候群は、心臓のイオンの通り道の遺伝子の変化によって不整脈や突然死の危険がある遺伝性の病気で、約2,000〜2,500人に1人がかかるとされています。
- DNA領域rs1805128のT型を持つ人は発症リスクが高い傾向にあることが、アムステルダム大学の研究で分かりました。
- 日本人でT型を持つ人(CT型)は約0.9%で、早期診断とβ遮断薬・植込み型除細動器の治療により、突然死の危険を大きく減らせます。
概要
【疾患の概要】 先天性QT延長症候群は、心臓の電気信号にかかわる生まれつきの病気です。心臓のリズムが乱れやすく、重い場合は心室細動(心臓が細かくふるえて血液を送り出せなくなる状態)や突然死の危険があります。 この病気を持つ人は、不整脈(心臓のリズムの乱れ)が起こりやすくなります。
【治療と注意点】 運動やストレスなどがきっかけで不整脈が起こり、動悸や失神、発作などの症状が出ます。 中でもトルサード・ド・ポワントと呼ばれる状態は最も危険で、失神や突然死につながります。 この病気は遺伝する病気で、家族の中で同じように発症することがあります。 原因となる遺伝子の一部はすでに分かっています。これらの遺伝子の変化が心臓の細胞に影響し、心臓のリズムを保つことが難しくなります。 治療には生活習慣の見直しや薬があり、重い場合はペースメーカーや除細動器を体の中に植え込みます。 健康に暮らすためにも、早く診断して適切な治療を受けることが大切です。
【遺伝的リスク】 アムステルダム大学のLahrouchiらの研究により、先天性QT延長症候群のなりやすさがrs1805128というDNA領域と関係していることが分かりました。 このDNA領域にはCC、CT、TTの3つの遺伝子型があり、Tを持つ遺伝子型の人は、先天性QT延長症候群のリスクが高い傾向にあることが分かりました。
先天性QT延長症候群とは何か
先天性QT延長症候群は、心臓の電気信号を調節するイオンの通り道(イオンチャネル)の遺伝子の変化によって、心電図のQT間隔(心臓が縮んでから元に戻るまでの時間)が長くなる遺伝性の病気です。不整脈(トルサード・ド・ポワント)による失神や突然死の危険があり、約2,000〜2,500人に1人がかかると推定されています。
この病気は現在までに17種類以上のタイプが報告されています。1型(KCNQ1遺伝子の変化)・2型(KCNH2遺伝子の変化)・3型(SCN5A遺伝子の変化)の3つで全体の約75%を占めます。KCNE1遺伝子の変化による5型も確認されています。
先天性QT延長症候群の原因とメカニズム
先天性QT延長症候群は、心臓の電気信号を調節する「イオンチャネル」(イオンが出入りする通り道)の遺伝子の変化が原因で起こります。健康な心臓では、カリウム・ナトリウム・カルシウムのイオンが規則正しく流れることで、心臓のリズムが保たれています。
- イオンの通り道の不調:遺伝子の変化によりカリウムの通り道の働きが弱まり、心臓の再分極(電気的な状態が元に戻ること)が遅れます。
- QT間隔の延長:心臓の筋肉が電気的に興奮している時間が長くなり、心電図のQT間隔が長くなります。
- 不整脈の発生:元に戻るのが遅れると、早期後脱分極(予定外の電気的な興奮)が起こり、トルサード・ド・ポワントを引き起こします。
- 遺伝子の影響:KCNE1遺伝子(rs1805128)のT型が発症リスクにかかわります。
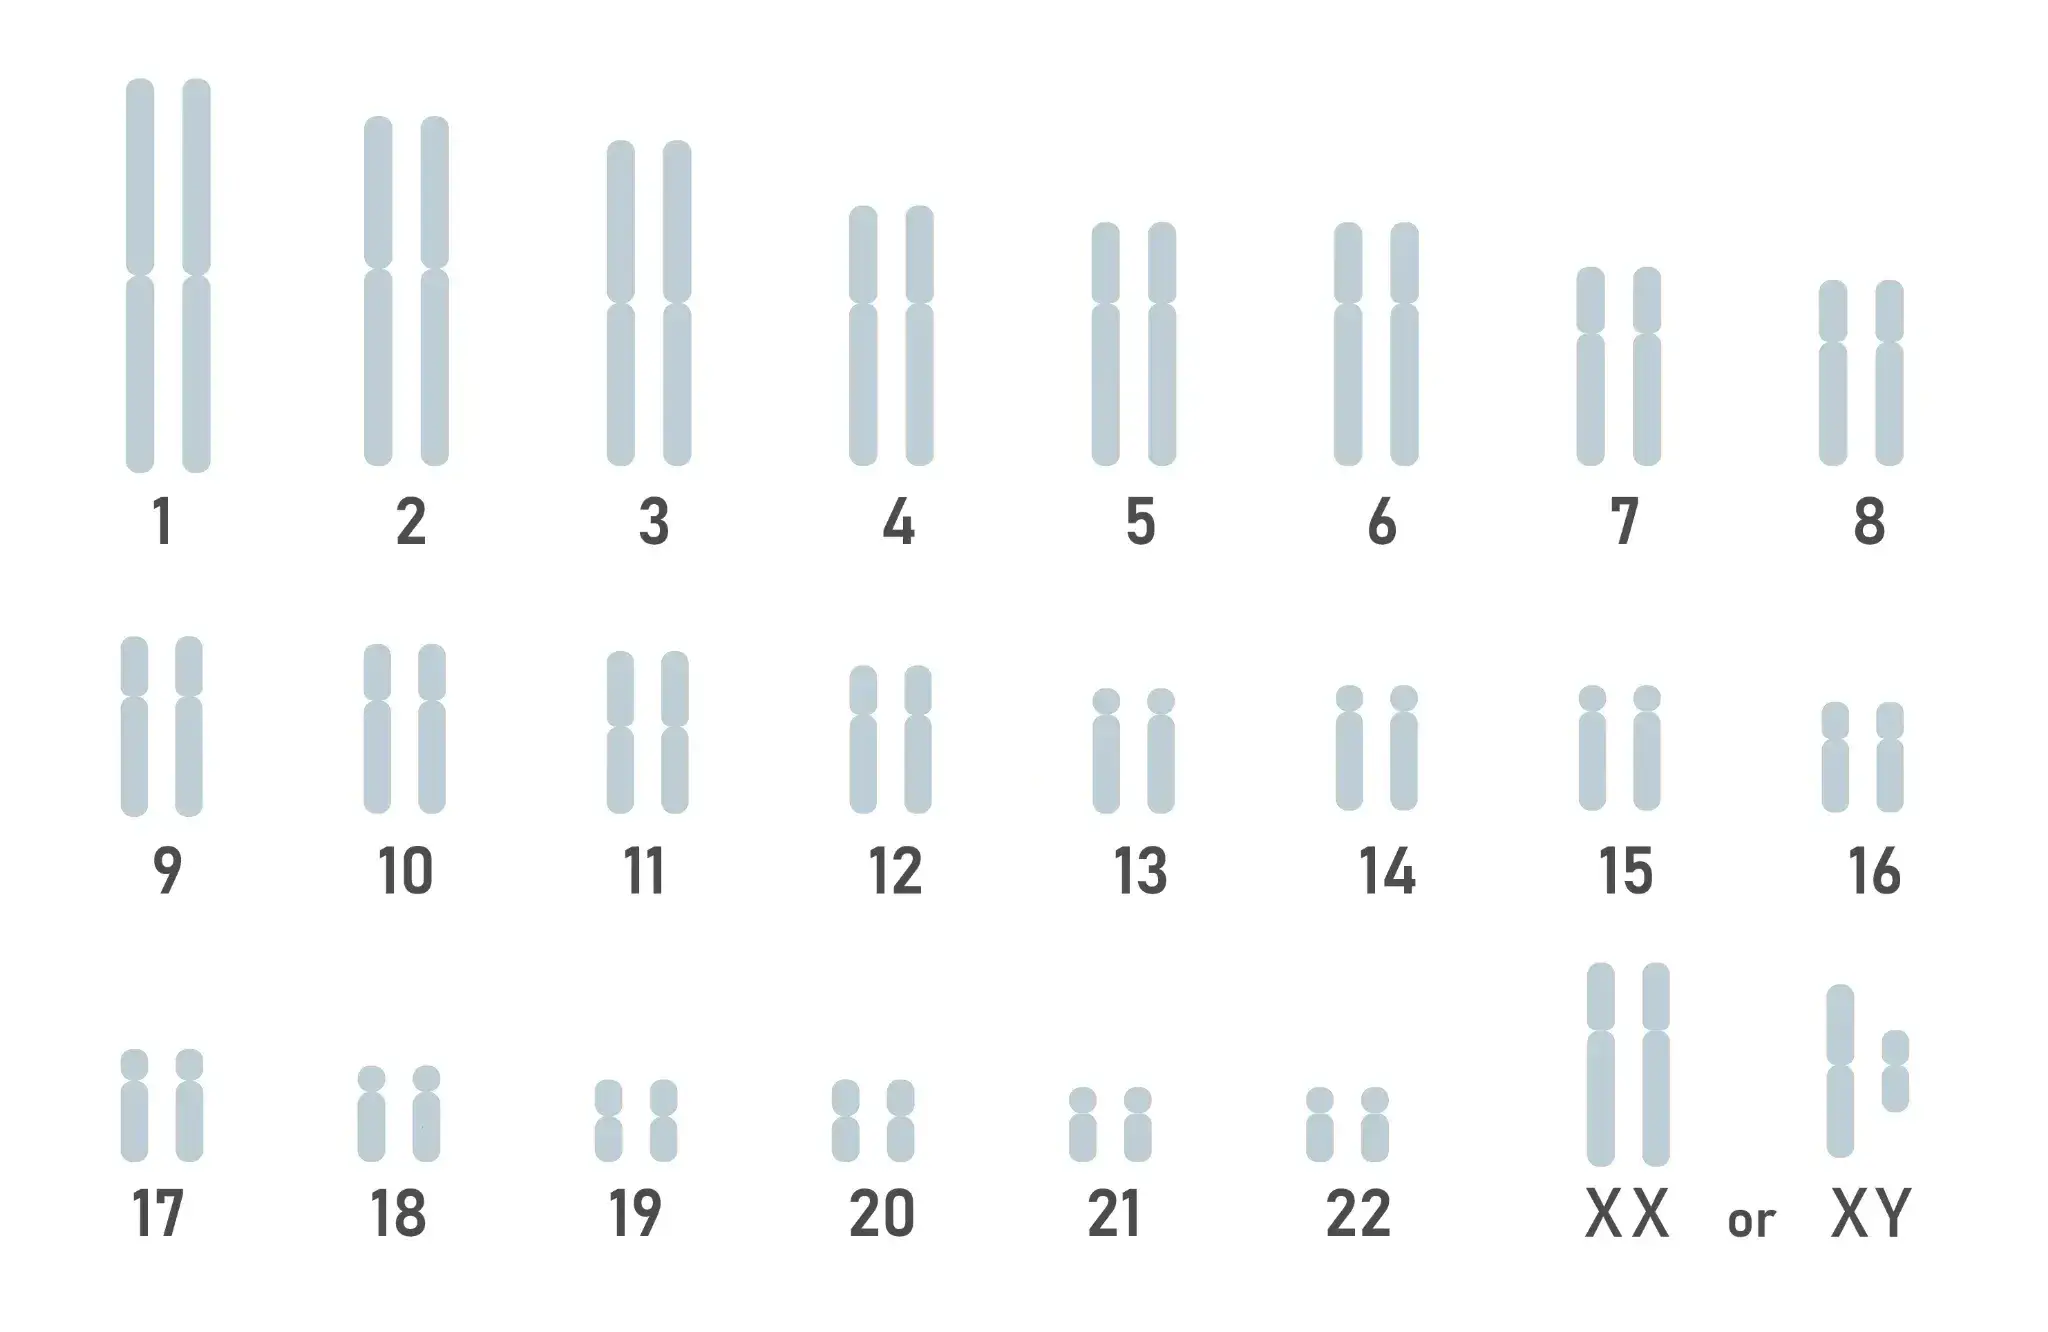
KCNE1遺伝子は21番染色体にあり、心臓のカリウムの通り道(カリウムチャネル)を作る部品の一つ(βサブユニット)の設計図です。rs1805128のT型によってこの通り道の働きが弱まり、カリウムイオンが外へ出にくくなる、心臓が電気的に元の状態に戻るのが遅れると考えられています。
先天性QT延長症候群の主な症状
症状は運動やストレスなどのきっかけで突然起こることが特徴です。
- 動悸(心臓がドキドキする感覚)
- 失神(特に運動中・水泳中・驚いたとき)
- けいれん発作(てんかんと間違えられることがある)
- 心室細動(心臓が細かくふるえる状態)による突然の心停止
- 症状がありません(心電図検査で初めて見つかることがあります)。
トルサード・ド・ポワントは最も危険な不整脈で、心電図の波形がねじれるように変化します。この状態が続くと心室細動(心臓が細かくふるえる状態)となり、突然死に至る可能性があります。
タイプ別の特徴比較
| 比較項目 | 1型 | 2型 | 3型 |
|---|---|---|---|
| 原因遺伝子 | KCNQ1 | KCNH2 | SCN5A |
| 全体に占める割合 | 約30〜35% | 約25〜30% | 約10〜15% |
| 発作のきっかけ | 運動(水泳) | 驚いたとき・突然の大きな音 | 安静時・睡眠中 |
| 影響を受けるイオンの流れ | カリウム(ゆっくり流れるタイプ) | カリウム(すばやく流れるタイプ) | ナトリウム |
| β遮断薬の効き目 | よく効く | ある程度効く | 効果は限られます。 |
先天性QT延長症候群の治療法
治療は症状の重さに合わせて段階的に行われます。
- 生活習慣の見直し:激しい運動を避ける、QT間隔を延ばす薬を使わない、体内のミネラル(電解質)のバランスを保ちます。
- β遮断薬(プロプラノロール・ナドロールなど):心臓を興奮させる神経(交感神経)の働きを抑えて不整脈の発作を防ぎます。1型では約81%に効果があります。
- 植込み型除細動器(危険な不整脈を電気ショックで止める装置):β遮断薬で十分な効果がない場合や、心停止を起こしたことがある重い場合に使います。
- 左心臓交感神経切除術(心臓の交感神経の一部を切る手術):植込み型除細動器が使えない場合などの補助的な治療です。
診断方法
次の検査で診断されます。
- 12誘導心電図検査(心拍数で補正したQT間隔を測定:男性470ミリ秒以上、女性480ミリ秒以上で診断)
- 運動負荷心電図(運動したあとのQT間隔の変化を調べる)
- ホルター心電図(24時間心電図を記録し続ける検査)
- 遺伝子検査(原因となる遺伝子の変化を特定)
- Schwartzスコア(症状や心電図の結果をまとめて点数で評価)
遺伝子と先天性QT延長症候群の関係
DNA領域rs1805128と発症リスクの関係
アムステルダム大学のNajim Lahrouchiらの研究により、KCNE1遺伝子のDNA領域rs1805128が先天性QT延長症候群のなりやすさと関係していることが分かりました。
- rs1805128にはCC・CT・TTの3つの遺伝子型があります。
- リスクにかかわるT型を持つCT型・TT型の人は先天性QT延長症候群を発症しやすいです。
- CC型の人は比較的リスクが低いです。
T型によって、KCNE1遺伝子が作る部品(βサブユニット)のアミノ酸の並びが変わり、カリウムの通り道の働きが低下することで、心臓が電気的に元の状態に戻るのが遅れると考えられています。
日本人における遺伝子型分布(rs1805128)
| 遺伝子型 | 日本人の割合 | 世界の割合 |
|---|---|---|
| CC型 | 99.0% | 97.6% |
| CT型 | 0.9% | 2.3% |
| TT型 | 0.1%以下 | 0.1%以下 |
日本人はCC型が99.0%を占め、世界平均(97.6%)と比べてT型を持つ人が少ないことが特徴です。CT型は日本人で0.9%、世界で2.3%と、どちらも少ないですが、T型を持つ人は先天性QT延長症候群の発症リスクが高まることに注意が必要です。
検査の科学的な根拠
代表的なDNA領域:先天性QT延長症候群
先天性QT延長症候群に最も強く影響するDNA領域は、rs1805128です。 日本におけるこの遺伝子型の分布は下記のとおりです。
- CC
99.0 % - CT
0.9 % - TT
0.1%以下
検査の根拠
アムステルダム大学のLahrouchiらの2020年の研究により、先天性QT延長症候群のなりやすさが遺伝子と関係していることが分かりました。人間のDNAにはrs1805128という場所があり、そこにはCとTの2種類の型があります。T型を持つ人は、KCNE1遺伝子が作るカリウムの通り道(カリウムチャネル)の部品の働きが弱まり、先天性QT延長症候群のリスクが高い傾向にあることが分かりました。日本人ではCC型が99.0%、CT型が0.9%、TT型が0.1%以下で、世界平均と比べてT型を持つ人が少ないことが特徴です。
今回調査したDNA領域
細胞の中にあるDNAの地図(模式図)
- ■
- ■
- ■
- ■
- ■
- ■
- ■
- ■
- ■
関連遺伝子
| 関連遺伝子 | KCNE1 |
|---|
よくある質問
Q1. 先天性QT延長症候群とは何ですか?
先天性QT延長症候群は、心臓のイオンの通り道(イオンチャネル)の遺伝子の変化によって、心電図のQT間隔が長くなる遺伝性の病気です。不整脈(トルサード・ド・ポワント)による失神や突然死の危険があり、約2,000〜2,500人に1人がかかると推定されています。17種類以上のタイプが報告されており、1型・2型・3型で全体の約75%を占めます。
Q2. 先天性QT延長症候群の原因は何ですか?
主な原因は心臓のイオンの通り道を作る遺伝子の変化です。KCNE1遺伝子(rs1805128)のT型によってカリウムの通り道の働きが弱まり、心臓が電気的に元の状態に戻るのが遅れます。その結果、不整脈が起こりやすくなります。
Q3. 先天性QT延長症候群の症状にはどのようなものがありますか?
主な症状は動悸、失神(特に運動中やストレス時)、けいれん発作です。最も危険な不整脈はトルサード・ド・ポワントで、心室細動を経て突然死に至ることがあります。症状が出ない場合もあるため、心電図検査での早期発見が重要です。
Q4. 遺伝子検査で先天性QT延長症候群のリスクは分かりますか?
DNA領域rs1805128の遺伝子型を調べることで、先天性QT延長症候群のなりやすさの傾向を知ることができます。T型(CT型・TT型)を持つ人はリスクが高い傾向にあることが、アムステルダム大学のLahrouchiらの研究で分かっています。
Q5. 先天性QT延長症候群の治療法は?
治療は症状の重さに合わせて段階的に進めます。生活習慣の見直し(激しい運動を避ける・QT間隔を延ばす薬を使わない)が基本で、β遮断薬による薬の治療がまず行われます。β遮断薬で十分な効果がない場合や、心停止を起こしたことがある重い場合には植込み型除細動器が使われます。